Dépôt
Le demandeur remet un dossier de qualité, sécurité et efficacité à l’EMA et s’acquitte des frais applicables.
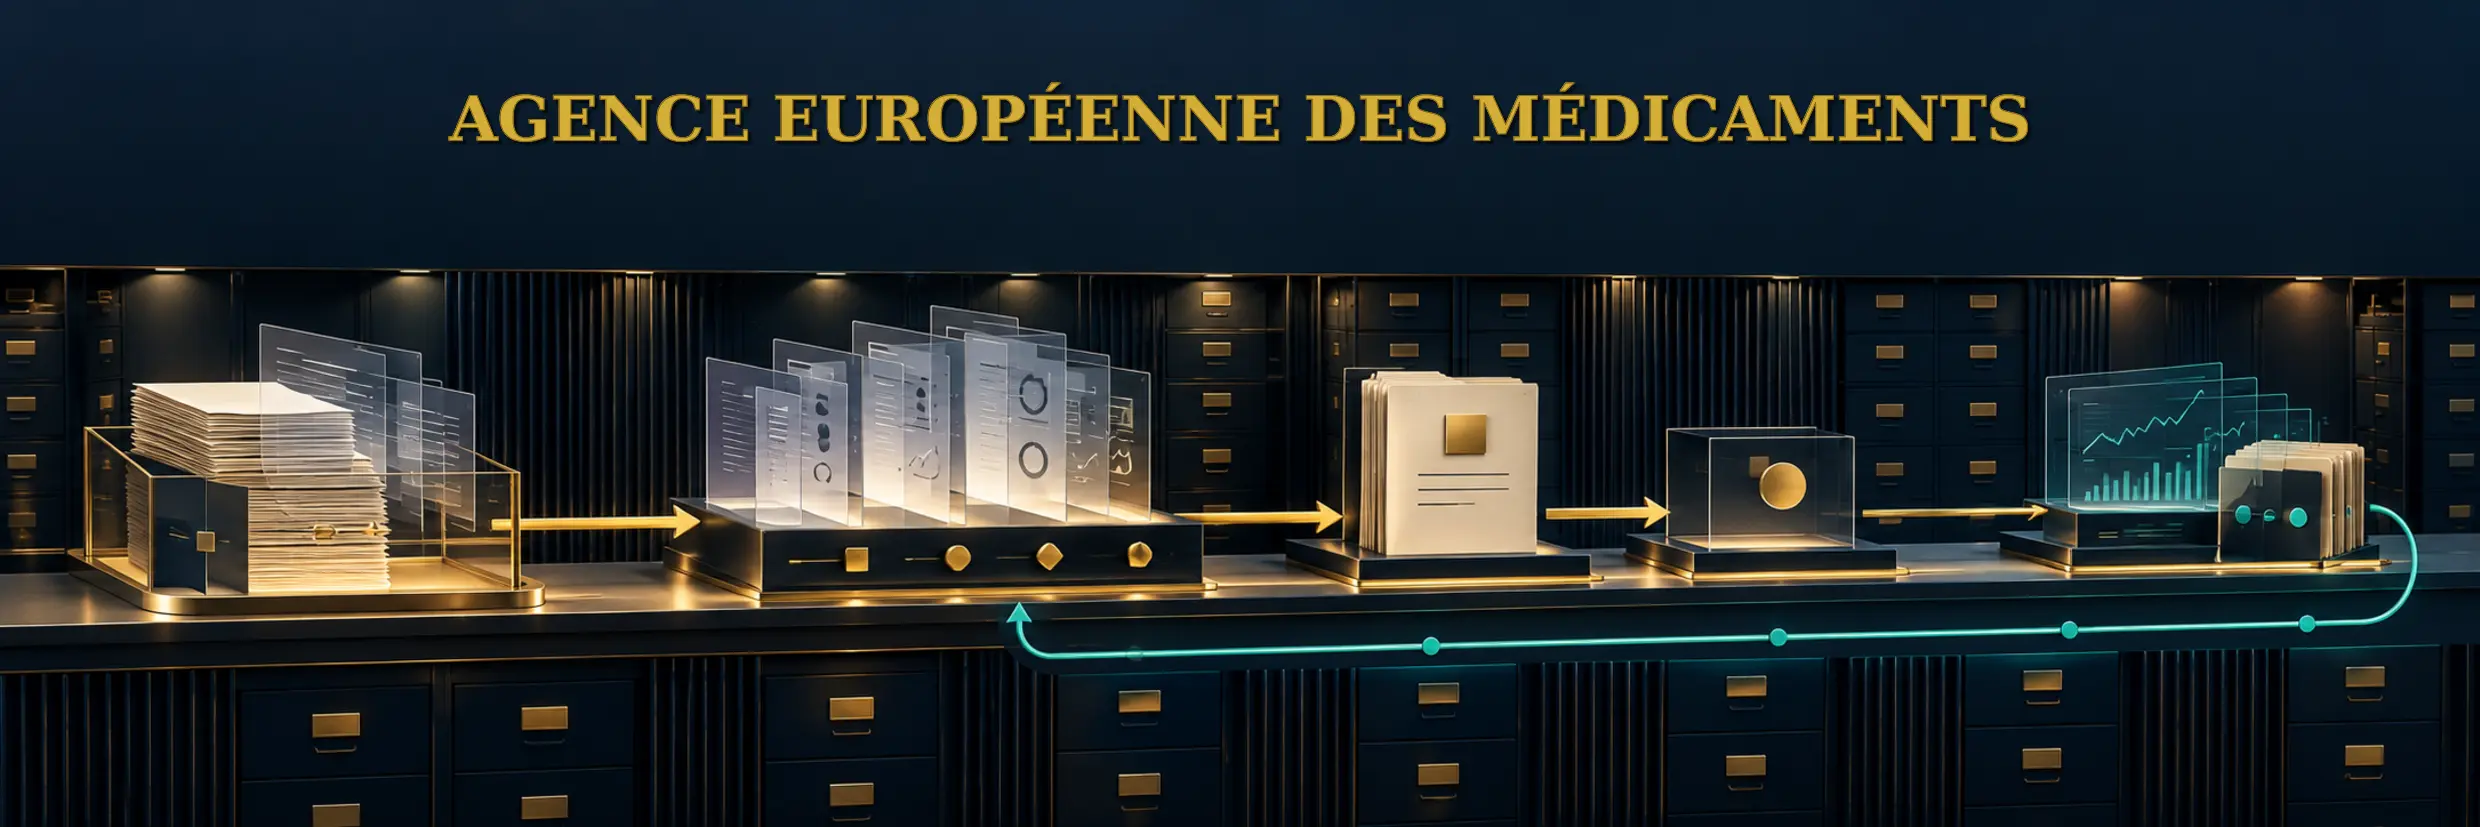
Comprendre qui expertise, qui recommande, qui autorise et qui surveille les médicaments dans l’Union européenne.
L’Agence européenne des médicaments, ou EMA, est une agence de l’Union européenne installée à Amsterdam. Elle coordonne l’expertise scientifique de milliers de spécialistes mis à disposition par les autorités nationales et assure l’évaluation ainsi que la surveillance de nombreux médicaments.
Une distinction commande toute la lecture du système : pour la procédure centralisée, l’EMA produit l’évaluation scientifique et le CHMP adopte un avis ; la décision juridiquement contraignante d’autorisation appartient ensuite à la Commission européenne. Les États conservent notamment leurs compétences de prix, de remboursement et d’organisation des soins.
Le demandeur remet un dossier de qualité, sécurité et efficacité à l’EMA et s’acquitte des frais applicables.
Des rapporteurs issus du réseau des autorités nationales instruisent le dossier et formulent leurs analyses.
Le CHMP délibère et adopte un avis favorable ou défavorable, éventuellement assorti de conditions et d’obligations.
La Commission européenne prend la décision d’autorisation applicable dans l’Union selon le cadre juridique européen.
Les risques, signaux, études imposées et modifications d’information restent suivis pendant le cycle de vie du produit.
Évalue les demandes et adopte les avis scientifiques sur l’autorisation et les principales modifications.
Détecte, évalue, réduit et communique les risques, en tenant compte des effets thérapeutiques.
Expertise les médicaments de thérapie génique, cellulaire et issus de l’ingénierie tissulaire.
Examine les plans d’investigation pédiatrique et les demandes associées.
Examine les désignations destinées aux maladies rares selon les critères européens.
Deux comités distincts couvrent les médicaments vétérinaires et les médicaments à base de plantes.
Les EPAR exposent la base scientifique des recommandations pour les médicaments autorisés par la voie centralisée.
Agendas, procès-verbaux et points saillants du PRAC sont publiés selon un calendrier défini ; d’autres documents restent soumis aux règles d’accès et de confidentialité.
La politique révisée sur les intérêts concurrents est entrée en vigueur le 1er mai 2025. Elle prévoit notamment des restrictions et une période harmonisée de trois ans pour certains intérêts passés.
Les experts déclarent leurs intérêts ; l’EMA attribue un niveau et détermine les restrictions ou exclusions applicables à une activité précise.
Les agents doivent demander une autorisation pour certaines activités professionnelles exercées dans les deux ans suivant leur départ.
La publication d’une règle ne prouve pas automatiquement sa bonne application dans chaque dossier. Les déclarations, restrictions et décisions doivent être examinées séparément.
Début des activités de l’Agence et mise en place du réseau européen coordonné d’expertise.
Le règlement (CE) n° 726/2004 consolide le cadre de la procédure centralisée et de l’Agence.
Entrée en application de la législation renforcée de pharmacovigilance et création formelle du PRAC.
Transfert du siège de Londres à Amsterdam dans le contexte du retrait britannique de l’Union européenne.
Le règlement (UE) 2022/123 renforce notamment le rôle de l’EMA dans la préparation aux crises et la gestion de certaines pénuries.
Application du nouveau cadre européen des frais et redevances prévu par le règlement (UE) 2024/568.
Entrée en vigueur des règles révisées de l’EMA sur les intérêts concurrents des experts et membres de comités.
La chaîne est établie par le cadre réglementaire européen et par la documentation procédurale de l’EMA.
Son mandat, ses recommandations et la publication de ses réunions sont décrits par l’Agence.
Composition et fonctions sont publiées dans les pages institutionnelles de l’Agence.
Le financement publié par l’EMA indique environ 91,5 % de frais et redevances.
Les politiques et déclarations d’intérêts sont publiques, mais leur application doit être vérifiée au niveau des experts et procédures concernés.
Le nombre brut ne permet seul ni une estimation d’incidence, ni une attribution causale, ni une comparaison directe entre produits ou pays.
| # | Document | Apport |
|---|---|---|
| 1 | EMA — Who we are | Gouvernance, conseil d’administration, direction et sept comités scientifiques. |
| 2 | EMA — How we work | Réseau européen, indépendance, rapports publics et transparence. |
| 3 | EMA — Marketing authorisation | Exigences, procédures et documentation de l’évaluation. |
| 4 | EMA — PRAC | Mandat, recommandations, réunions, agendas et procès-verbaux. |
| 5 | EMA — Handling competing interests | Policy 0044, déclarations, restrictions, exclusions et départs. |
| 6 | EMA — Funding | Origine des ressources budgétaires. |
| 7 | Règlement (CE) n° 726/2004 | Cadre juridique de la procédure centralisée et de l’Agence. |
| 8 | Règlement (UE) 2024/568 | Nouveau régime des frais et redevances de l’EMA. |
Dernière vérification éditoriale : 15 septembre 2026 · Page institutionnelle autonome, non encore intégrée au site local.